分子动力学(MD)模拟的流程是标准化的,但每一步都要手敲命令:grompp 生成 tpr、mdrun 跑轨迹、检查日志、再进下一步。一个体系动辄几个小时,中途参数写错就得重来。
MD Workflow Manager 做的事情很直接:选一个 CHARMM-GUI 输出的文件夹,剩下的交给它。
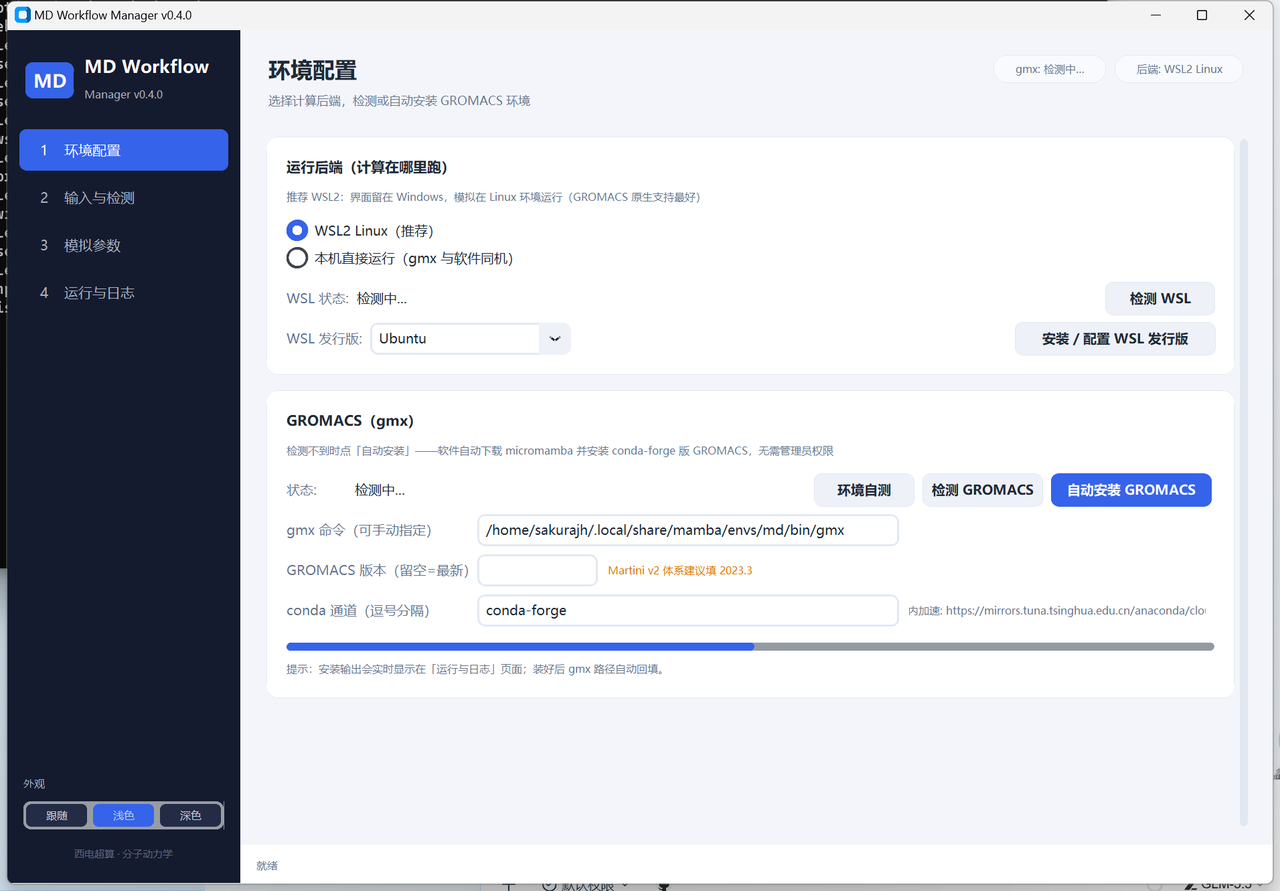
核心能力
- 一键接入 CHARMM-GUI:选中输出目录,自动识别力场、结构文件、各阶段的 mdp
- 全原子 / 粗粒化自动区分:读
topol.top里的力场判断(CHARMM36 → 全原子,Martini → 粗粒化),粗粒化自动换 20 fs 步长 - 四页签流程:环境配置 → 输入检测 → 参数配置 → 运行日志
- 实时进度与预估:当前阶段、阶段内进度、总体进度、剩余时间
- 可取消、可续跑:失败后修好参数,从失败阶段继续
- 自动装 GROMACS:检测不到 gmx 时,自动下载 micromamba、建 conda 环境、装 conda-forge 版 GROMACS,全程不需要管理员权限
一个有意思的架构决定:界面在 Windows,计算在 Linux
GROMACS 在 Linux 上性能最好,但大多数人手上是 Windows。
所以这个软件把两件事拆开了:GUI 跑在 Windows(打包成 exe),计算通过 WSL2 在 Linux 里执行。中间层处理了路径转换(C:\xxx ↔ /mnt/c/xxx)、命令包装、输出流解析。用户看到的是一个 Windows 软件,实际干活的是一台 Linux。
这也带来一个隐藏福利:GPU 加速可用 —— WSL2 能直通显卡;如果没有可用 GPU 设备,会自动回退 CPU 重跑当前阶段并记录警告,不中断流程。
工程细节
| 问题 | 解法 |
|---|---|
| CHARMM-GUI 下载的是压缩包 | 直接导入 tgz / tar.gz / zip,自动解压定位 |
| 想先熟悉软件再跑真模拟 | dry-run 模式:不调用 gmx 也能走完整个流程 |
| 环境到底行不行? | 「环境自测」用最小水体系真跑一遍 grompp + mdrun |
| 断网 / 国内源慢 | conda 通道可切清华镜像 |
| 想在服务器上用 | 提供 --cli 控制台模式,可 nohup / tmux 后台跑 |
体会
写这个项目最大的收获不是 GROMACS 本身,而是怎么把一个”专家流程”翻译成”界面语言”:哪些参数该暴露、哪些该藏起来、出错时用户到底需要看到什么。后面这一点尤其重要 —— 报错只写 “grompp failed” 是没用的,得告诉他第几个阶段、哪一行 mdp、缺了什么。
评论与讨论
使用 GitHub 账号登录即可留言(首次使用需在 giscus 中授权)